光疗灯头固定定位技巧与医疗器械备案全流程解析
配件与工具 · 理疗设备配件 · 2026-02-11
文章摘要
光疗灯头固定定位的核心机械逻辑 光疗设备的稳定性直接决定了治疗剂量的准确投放,灯头固定结构的设计核心在于平衡刚性支撑与微调和散热需求。常见的固定方式包括螺纹旋紧式、卡扣式以及滑轨锁定式,其中螺纹式因具备严密的防松动特性,常用于高功率密度的治疗场景,而卡扣式则多见于需要频繁更换滤光片或灯珠模块的便携式设备。在实际装配中,定位销与导向槽的配合精度需控制在毫米级别,以确保光轴中心与患者治疗部位的重合,
光疗灯头固定定位的核心机械逻辑
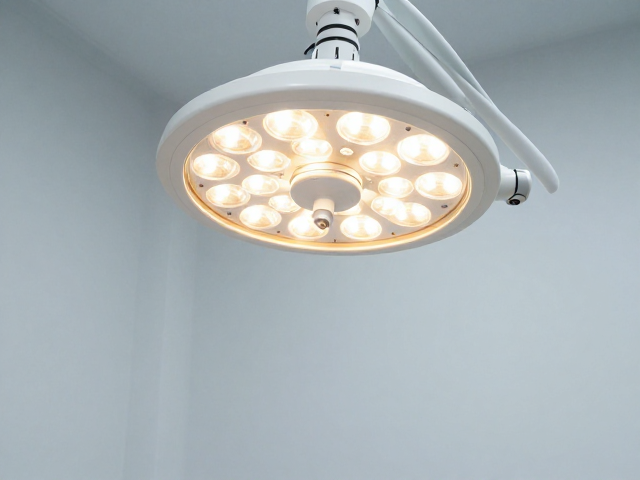
光疗设备的稳定性直接决定了治疗剂量的准确投放,灯头固定结构的设计核心在于平衡刚性支撑与微调和散热需求。常见的固定方式包括螺纹旋紧式、卡扣式以及滑轨锁定式,其中螺纹式因具备严密的防松动特性,常用于高功率密度的治疗场景,而卡扣式则多见于需要频繁更换滤光片或灯珠模块的便携式设备。在实际装配中,定位销与导向槽的配合精度需控制在毫米级别,以确保光轴中心与患者治疗部位的重合,避免因角度偏差导致的有效照射面积不足或周围正常组织受到非必要的光辐射。
散热系统的设计必须与固定结构深度融合,过高的温度不仅会降低LED或卤素灯光源的光效,还可能引发内部光学透镜的黄变或开裂。许多专业设计采用金属支架配合导热硅胶垫片的方案,将灯头产生的热量迅速传导至机身散热鳍片。这种热管理策略要求固定件材料具备良好的耐热性和绝缘性能,同时在物理连接处预留微小的热膨胀间隙,防止长期高温循环下材料应力疲劳导致的结构性断裂或松动,从而维持长期使用的定位一致性。
医疗器械备案中产品分类与检测标准
光疗设备在医疗器械分类目录中通常归属于物理治疗设备,具体类别需依据其预期用途、能量密度以及接触人体的形式进行界定。若设备宣称具有组织修复、消炎或镇痛等医疗功效,且能量输出经过严密的临床验证,往往被划入第二类医疗器械进行管理。备案过程中,首要任务是确定产品技术要求,明确光疗灯头的光谱范围、辐照度、光斑尺寸以及电气安全参数。这些技术指标必须严格遵循国家标准,如GB 9706.1系列通用安全标准以及针对光疗设备特有的GB 9706.210等专用标准,确保产品在电气安全、机械安全及辐射安全方面达到法定要求。
检测环节是备案流程中的关键节点,样品需送至具备相应资质的医疗器械检验机构进行全项目检测。检测报告需涵盖电气性能、机械强度、环境适应性以及光学性能测试。光学性能测试重点评估光疗灯头的输出稳定性、均匀度以及光谱分布的一致性,这些数据直接支撑产品的有效性宣称。值得注意的是,检测报告的结论必须与产品技术要求中的指标完全对应,任何偏差都需要在注册检验前通过设计更改或重新调试予以修正,确保申报资料与实物状态的高度统一,避免因资料与实物不符导致审评意见下发或退审。
临床评价路径与风险管理资料编制
对于已列入免予临床试验医疗器械目录的光疗产品,临床评价可通过同品种比对路径进行。这需要收集同品种医疗器械的临床试验数据或临床文献,通过严密的对比分析,证明申报产品在基本安全、有效特性及性能指标上与已上市同类产品实质等同。若产品在光源类型、波长范围或能量输出模式上存在显著差异,则需开展临床试验。临床评价报告需详细阐述研究方案、入组标准、观察指标以及统计学分析方法,确保数据来源真实、可追溯,并能充分支撑产品的临床安全性与有效性。
风险管理文件是医疗器械注册申报的核心组成部分,需依据ISO 14971标准建立全过程的风险管理体系。针对光疗灯头,主要风险点包括灼伤、误操作导致的光损伤、电气漏电以及机械脱落等。申报资料中需列出详细的风险分析表,对每个危险情况进行危害性质分析、初始风险评估,并制定相应的控制措施。例如,针对灯头过热风险,需验证温控保护电路的有效性;针对定位不准风险,需验证固定结构的机械强度与重复定位精度。风险管理报告需动态更新,涵盖从设计开发、生产、上市后监督的全生命周期,确保剩余风险在可接受范围内。
生产质量管理体系与上市后监督
医疗器械生产许可与备案紧密相连,企业需建立符合《医疗器械生产质量管理规范》要求的质量管理体系。针对光疗灯头的生产,重点控制光学元件的来料检验、组装过程中的清洁度控制、老化测试以及最终产品的出厂检验。生产过程需保留完整的生产记录,确保每一批次产品的可追溯性。关键工序如光学对准、密封封装等需设置工艺参数监控点,并定期进行工艺验证,确保生产过程的稳定性和一致性。质量管理体系的运行情况需通过内部审核和管理评审不断改进,以应对生产过程中可能出现的变化。
上市后监督体系包括不良事件监测、产品召回以及定期风险评价。企业需建立专门的部门或人员负责收集和分析临床使用过程中的不良事件信息,特别是涉及皮肤损伤、眼部不适等与光疗相关的副作用。对于光疗灯头这类直接接触人体的部件,需定期进行回顾性分析,评估其长期使用的安全性。若发现潜在风险,需及时启动风险评估程序,必要时采取设计更改、发布警示信息或召回产品等措施。此外,企业还需按照国家药监局要求,定期提交年度产品质量回顾分析报告,如实反映产品质量状况及改进情况,确保持续合规。